Insuffisance surrénalienne: prise en charge
Sie sind bereits registriert?
Loggen Sie sich mit Ihrem Universimed-Benutzerkonto ein:
Sie sind noch nicht registriert?
Registrieren Sie sich jetzt kostenlos auf universimed.com und erhalten Sie Zugang zu allen Artikeln, bewerten Sie Inhalte und speichern Sie interessante Beiträge in Ihrem persönlichen Bereich
zum späteren Lesen. Ihre Registrierung ist für alle Unversimed-Portale gültig. (inkl. allgemeineplus.at & med-Diplom.at)
En raison du risque de crises surrénaliennes potentiellement mortelles, le diagnostic et le traitement des patient·es atteint·es d’insuffisance surrénalienne nécessitent une prise en charge rapide et ciblée. Une prise en charge spécialisée nécessite la reconnaissance des symptômes, la mise en place des examens diagnostiques nécessaires et une gestion efficace de la situation d’urgence.
Keypoints
-
L’IS est fréquente – un dépistage et un traitement précoces peuvent sauver des vies.
-
En cas de suspicion de crise surrénalienne, il convient de toujours procéder immédiatement à une substitution par hydrocortisone. La règle, c’est: agir d’abord, réfléchir ensuite!
-
Les personnes concernées devraient suivre régulièrement des formations et avoir toujours sur elles une carte et des médicaments d’urgence.
En fonction de son étiologie, l’insuffisance surrénalienne (IS) peut être classée en trois formes: primaire, secondaire et tertiaire. L’IS primaire est un trouble des glandes surrénales elles-mêmes. Avec une incidence de 10 à 22 cas pour 100000 habitants,1–5 elle regroupe une série de maladies rares d’étiologies diverses. La cause génétique la plus fréquente est l’hyperplasie congénitale des surrénales (HCS). Cela désigne un groupe de maladies métaboliques à transmission autosomique récessive, caractérisées par une altération de la biosynthèse des stéroïdes. Dans environ 95% des cas, l’HCS est attribuable à une mutation du gène CYP21A2, qui code pour l’enzyme 21-hydroxylase, participant à la synthèse du cortisol et de l’aldostérone.6 La cause la plus fréquente de l’IS primaire acquise est l’adrénalite auto-immune (maladie d’Addison), qui représente 80–90% des cas en Europe et en Amérique du Nord.7 À l’échelle mondiale, les infections, et en particulier la tuberculose, comptent parmi les principales causes.8,9 Par ailleurs, une IS primaire peut également être provoquée par des médicaments (p.ex. inhibiteurs du CYP3A4, inhibiteurs de la synthèse des stéroïdes, inhibiteurs de points de contrôle immunitaire), ainsi que par des hémorragies ou des métastases.10 Une IS secondaire résulte de troubles au niveau de l’hypophyse. Cela comprend les lésions de l’hypophyse antérieure, qui peuvent entraîner soit une production insuffisante d’hormone adrénocorticotrope (ACTH) seule, soit également un déficit en d’autres hormones hypophysaires. Avec 14 à 28 cas pour 100000 habitants (données provenant du Royaume-Uni et d’Espagne), elle fait également partie des maladies rares.11,12 Parmi les causes de l’IS secondaire acquise, on peut citer notamment les tumeurs (p.ex. craniopharyngiomes, méningiomes, métastases), les traumatismes (p.ex. accident de la route ou traumatisme par secousse chez les enfants), la prise d’opioïdes et les accidents vasculaires cérébraux (p.ex. syndrome de Sheehan).10 Les formes congénitales sont dues à une série d’anomalies génétiques rares touchant la synthèse de l’ACTH.
L’IS tertiaire résulte principalement d’un traitement par des glucocorticoïdes (GC)exogènes et/ou de la consommation inappropriée d’opiacés. L’utilisation des GC étant très répandue dans le monde entier, notamment dans le traitement des maladies inflammatoires chroniques, rhumatismales et auto-immunes, il s’agit de la cause la plus fréquente d’IS. La prise de 5 mg d’équivalent prednisolone pendant plus de quatre semaines peut suffire à entraîner la survenue d’une IS tertiaire – même si cela est rare.13 Il est donc particulièrement important de procéder à un diagnostic approprié, surtout en cas d’arrêt soudain du traitement. Dans le cadre d’un syndrome de sevrage des GC consécutif à un traitement réussi d’un syndrome de Cushing endogène, il se produit également une IS tertiaire qui nécessite une substitution appropriée en postopératoire.
Signes cliniques d’une insuffisance surrénalienne
Alors que les causes génétiques d’une IS entraînent généralement l’apparition des premiers symptômes dès la période néonatale ou pendant la petite enfance, les causes acquises se manifestent, selon leur étiologie, plutôt chez les jeunes adultes (p.ex. dans le cas des maladies auto-immunes) ou chez les adultes plus âgés (p.ex. dans le cas des tumeurs ou des métastases). L’intensité des signes cliniques dépend généralement de l’étiologie et de la durée de la maladie sous-jacente, les symptômes étant généralement les plus marqués en cas d’IS primaire. La caractéristique la plus marquante d’une IS primaire auto-immune est l’hyperpigmentation de la peau et des muqueuses. Ce phénomène résulte de la stimulation des récepteurs cutanés de la mélanocortine par des concentrations élevées d’ACTH.10 En revanche, les patient·es atteint·es d’une IS secondaire ou tertiaire présentent généralement une pâleur marquée en raison du déficit en ACTH et donc du déficit en hormone mélanotrope. Dans l’ensemble, les signes d’une IS sont toutefois non spécifiques. Les symptômes de fatigue sont les plus fréquents.14 Parmi les autres symptômes, on peut citer l’hypotension, l’hypovolémie, les maux de tête et les douleurs abdominales, ainsi que les nausées et les vomissements. En cas de crise surrénalienne, ces symptômes sont très marqués et peuvent s’accompagner de signes de choc. Une crise surrénalienne est potentiellement mortelle et doit donc impérativement être détectée et traitée rapidement.
Reconnaître l’insuffisance surré-nalienne et la traiter correctement
En cas de suspicion d’IS, il convient lors de l’anamnèse de recenser minutieusement la prise de GC exogènes et d’opiacés. Cela inclut également l’utilisation de formes galéniques topiques, comme les sprays nasaux et les sprays contre l’asthme à base de cortisone, ainsi que les injections intra-articulaires. Le bilan biologique de base comprend le dosage des électrolytes, l’évaluation de la fonction rénale, l’hémogramme et les marqueurs inflammatoires. D’un point de vue biochimique, une IS s’accompagne d’une hyponatrémie dans >80% des cas.15 En cas d’hyponatrémie d’origine indéterminée, il convient donc de toujours envisager une IS dans le cadre du diagnostic différentiel. Il faut en outre procéder à un dosage du cortisol et de l’ACTH sériques à jeun (le matin) et réaliser un test de stimulation à l’ACTH. Après le prélèvement sanguin à jeun, on administre 250 µg d’ACTH (Synacthen®) par voie IV, puis on mesure le taux de cortisol au bout de 30 et 60 minutes. Les valeurs de référence précises du test dépendent de la méthode et de l’unité utilisées. De manière générale, on recommande une concentration de cortisol d’au moins 500nmol/l (soit 18 µg/dl) pour les dosages immunologiques, et d’au moins 412nmol/l (soit15 µg/dl après 30min) ou 485nmol/l (soit 17,6 µg/dl, après 60min) pour les mesures par spectrométrie de masse («liquid chromatography-mass spectrometry»; LCMS).16 Dès qu’une IS a été diagnostiquée, il convient de rechercher les causes et de procéder à une évaluation du diagnostic différentiel (Fig.1). De plus, les personnes concernées doivent être formées à la gestion du traitement substitutif quotidien et être spécifiquement guidées sur la conduite à tenir en cas d’urgence.
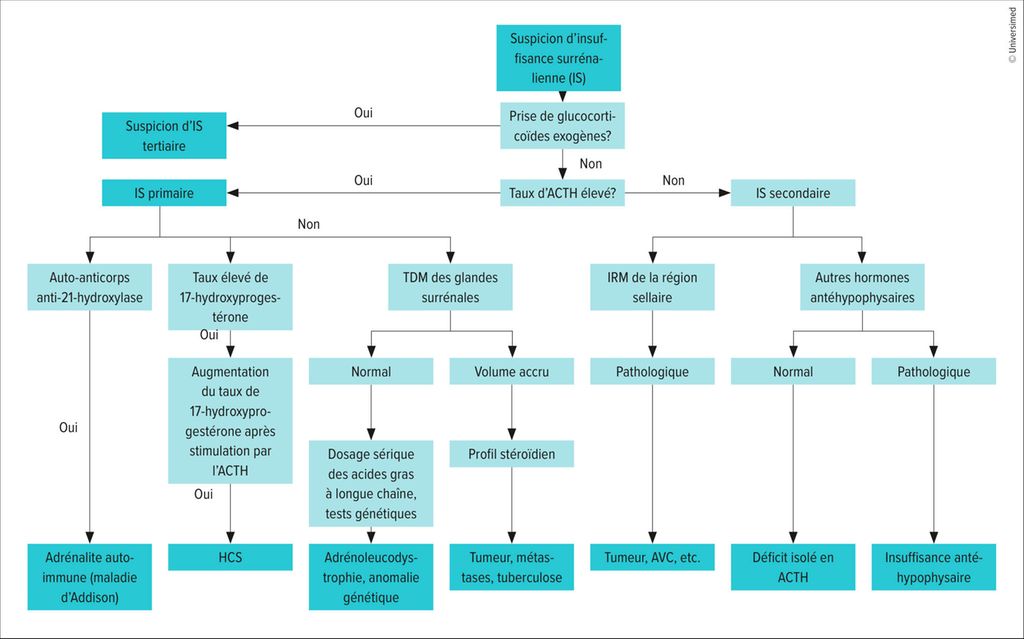
Fig. 1: Approche du diagnostic différentiel en cas de suspicion d’insuffisance surrénalienne chez l’adulte (modifiée d’après Husebye ES et al. 2021)10
Le traitement substitutif de l’insuffisance surrénalienne au quotidien
Des glandes surrénales saines sécrètent environ 5–10 mg de cortisol par m2 de surface corporelle par jour.17 Cette libération suit un rythme ultradien et circadien, le pic étant atteint aux premières heures du matin et le minimum, aux alentours de minuit. Chez l’adulte, cela correspond à une dose substitutive caractéristique de 15 à 25 mg d’hydrocortisone par jour. Il convient de veiller à espacer la prise de 2 à 3 doses individuelles, la dose la plus importante devant être prise le matin et la plus faible, environ 4 à 6 heures avant le coucher, afin d’éviter les troubles du sommeil (Tab. 1).10 Les enfants et les adolescents de moins de 18 ans devraient recevoir quotidiennement 8 à 10 mg d’hydrocortisone/m2, répartis en 3 à 4 prises, dont 50–66% devraient être pris le matin.10 En alternative à l’hydrocortisone classique ou aux GC synthétiques à action prolongée, moins couramment utilisés, comme la prednisolone et la dexaméthasone, on peut recourir à des préparations dites «dual release» ou «modified release».18 Le médicament Plenadren®, qui présente une libération biphasique de l’hydrocortisone, en est un exemple typique. La couche externe permet une libération immédiate du principe actif, tandis que le noyau interne assure une libération retardée. Par rapport au schéma thérapeutique standard à base d’hydrocortisone, Plenadren® présente l’avantage d’une prise unique quotidienne et d’une reproduction plus physiologique du rythme circadien au cours de la journée.19,20 Plenadren® est autorisé uniquement pour le traitement des adultes. Efmody® est un autre médicament innovant à base d’hydrocortisone à libération modifiée, qui a été autorisé dans l’UE en 2021 pour les patient·es atteint·es d’une HCS âgé·es de 12 ans et plus. Il se compose d’un noyau rempli de microcristaux et d’une enveloppe en polymère, ce qui permet une libération retardée et continue du principe actif. La prise d’Efmody® selon un schéma posologique spécifique, après le brossage des dents (un tiers de la dose quotidienne à 7:00 et deux tiers à 23:00), permet d’obtenir des concentrations de cortisol nettement plus proches des valeurs physiologiques.21 L’augmentation des taux de cortisol tôt le matin permet une suppression suffisante de l’ACTH et des androgènes, ce qui est très bénéfique pour cette population de patients et permet de réduire la posologie des GC.

Tab. 1: Schémas types de traitement substitutif par hydrocortisone chez les adultes atteints d’insuffisance surrénalienne. La dose quotidienne peut varier en fonction du type et de la gravité de l’insuffisance surrénalienne. Ne pas prendre d’hydrocortisone à libération immédiate juste avant d’aller se coucher (modifié d’après Husebye ES et al. 2021)10
En cas d’IS primaire, un traitement substitutif par des minéralocorticoïdes est généralement nécessaire. À cet effet, on administre de la fludrocortisone (généralement 0,1 mg/j) le matin. La déhydroépiandrostérone (DHEA et sulfate de DHEA, DHEA-S) peut également, en principe, faire l’objet d’une substitution en cas de baisse de sa concentration plasmatique. Dans l’ensemble, les données disponibles concernant la posologie et la durée du traitement substitutif en DHEA sont toutefois limitées, et son bénéfice potentiel n’a pas encore été démontré.22,23 Chez les patient·es atteint·es d’une IS primaire et présentant une humeur dépressive persistante et/ou une baisse de la libido, un essai de traitement substitutif à raison de 25–50 mg de DHEA par jour peut être envisagé. Les patient·es doivent être informé·es que la DHEA ne fait pas partie du schéma de traitement substitutif standard en cas d’IS et que son effet ne se manifeste souvent qu’après plusieurs mois.23
Urgence au cabinet médical: reconnaître les crises surrénaliennes et réagir de manière appropriée
Une crise surrénalienne est souvent définie comme une altération aiguë de l’état de santé associée à des critères spécifiques, qui s’améliore nettement dans l’heure ou les deux heures suivant l’administration de GC. Au moins un critère de type A et au moins deux critères de type B doivent être remplis (Tab. 2). En cas de suspicion clinique d’une crise surrénalienne, il faut agir immédiatement, sans perdre de temps (Tab. 3).24 En milieu ambulatoire et hospitalier, il convient d’administrer immédiatement aux adultes 100 mg d’hydrocortisone par voie IV en bolus, puis 200 mg/j d’hydrocortisone en perfusion continue avec un pousse-seringue ou par bolus répétés de 50 mg toutes les six heures. En cas d’urgence à domicile, il faut administrer immédiatement 100 mg d’hydrocortisone par voie IM dans la cuisse ou, hors AMM, une injection SC dans la peau de l’abdomen, réalisée par la personne concernée elle-même ou par un proche. Il faut ensuite consulter/informer un médecin.24 En cas d’IS en présence d’infections (fébriles), mais sans signes de crise surrénalienne, nous recommandons une dose d’hydrocortisone par voie orale deux à trois fois supérieure à la dose habituelle. En cas de vomissements importants, on peut administrer un suppositoire de 100 mg de prednisone (Rectodelt®). Les personnes concernées doivent ensuite consulter un médecin sans tarder. Elles doivent toujours disposer d’un stock suffisant de comprimés d’hydrocortisone, d’un kit d’injection d’hydrocortisone et de suppositoires de prednisone, et les garder avec leur carte d’urgence dans une trousse d’urgence facilement accessible. Pour la prévention d’une crise surrénalienne, les patient·es doivent avoir reçu au moins une formation. À cet effet, il est recommandé, si les personnes concernées y consentent, de dispenser la formation à au moins une autre personne de leur entourage familial ou de leurs proches (p.ex. partenaire ou collègue).
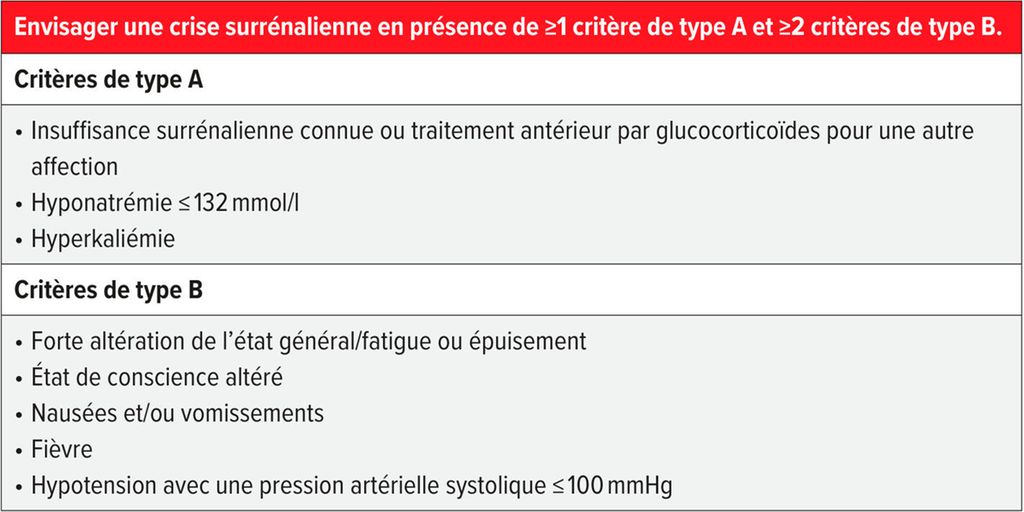
Tab. 2: Définition d’une crise surrénalienne (modifié d’après Kienitz T et al. 2024)24
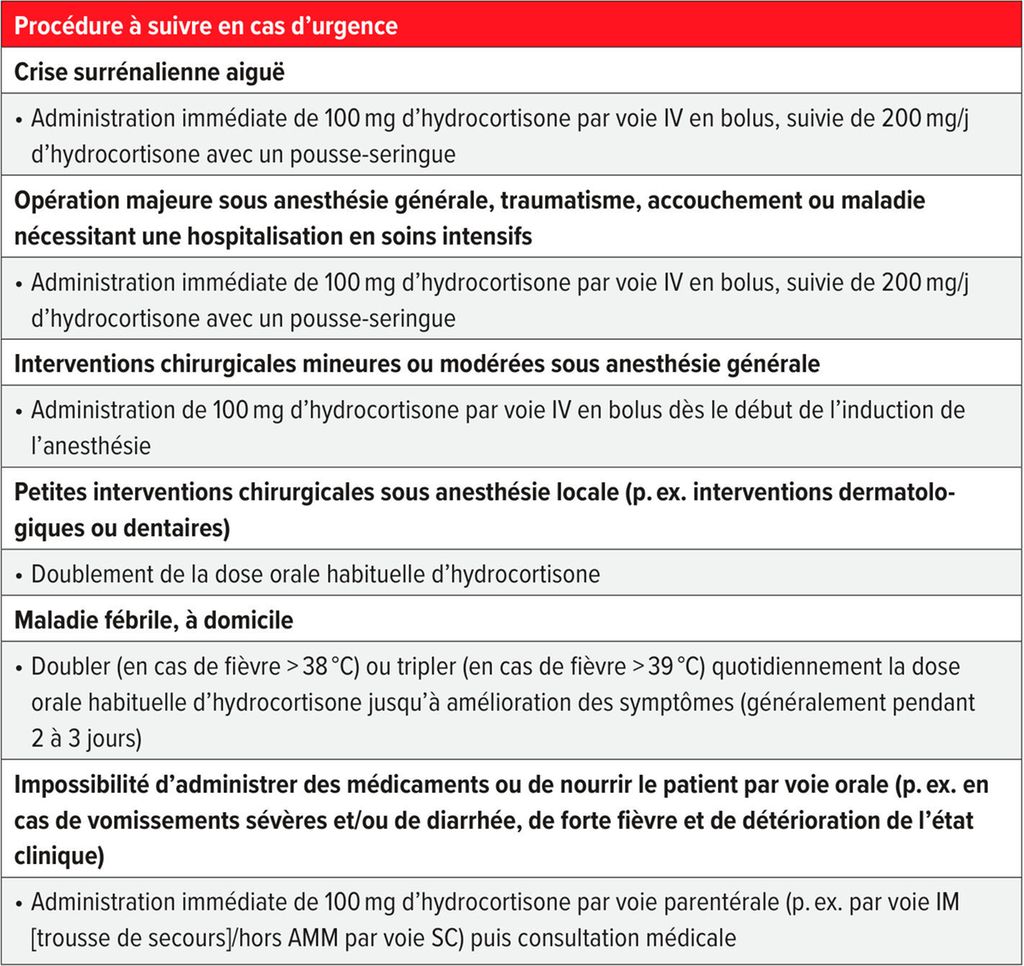
Tab. 3: Conduite pratique à tenir en cas de crise surrénalienne (modifié d’après Kienitz T et al. 2024)24
Littérature:
1 Lovas K, Husebye ES: Clin Endocrinol (Oxf) 2002; 56: 787-91 2 Eaton WW et al.: J Autoimmun 2007; 29: 1-9 3 Olafsson AS, Sigurjonsdottir HA: Endocr Pract 2016; 22: 30-5 4 Laureti S et al.: J Clin Endocrinol Metab 1999; 84: 1762 5 Meyer G et al.: Eur J Endocrinol 2014; 170: 367-73 6 Auer MK et al.: Lancet 2023; 401: 227-44 7 Charmandari E et al.: Lancet 2014; 383: 2152-67 8 Hong AR et al.: Endocrinol Metab (Seoul) 2017; 32: 466-74 9 Lam KY, Lo CY: Clin Endocrinol (Oxf) 2001; 54: 633-9 10 Husebye ES et al.: Lancet 2021; 397: 613-29 11 Regal M et al.: Clin Endocrinol (Oxf) 2001; 55: 735-40 12 Tomlinson JW et al.: Lancet 2001; 357: 425-31 13 Martin-Grace J et al.:. Nat Rev Endocrinol 2024; 20: 209-27 14 Bancos I et al.: Lancet Diabetes Endocrinol 2015; 3: 216-26 15 Saevik AB et al.: J Intern Med 2018; 283: 190-9 16 Ueland GA et al.: J Clin Endocrinol Metab 2018; 103: 1696-703 17 Esteban NV et al.: J Clin Endocrinol Metab 1991; 72: 39-45 18 Nowotny H et al.: Endocrine 2021; 71: 586-94 19 Johannsson G et al.: J Clin Endocrinol Metab 2012; 97: 473-81 20 Nowotny H, Reisch N: Internist 2020; 61: 565-72 21 Whitaker M et al.: Clin Endocrinol 2014; 80: 554-61 22 Alkatib AA et al.: J Clin Endocrinol Metab 2009; 94: 3676-81 23 Lang K et al.: Best Pract Res Clin Endocrinol Metab 2015; 29: 25-32 24 Kienitz T et al.: Horm Metab Res 2024; 56: 10-5
Das könnte Sie auch interessieren:
Diabète et hypertension
L’hypertension artérielle et le diabète constituent une combinaison dangereuse – et sont souvent difficiles à maîtriser dans la pratique. De nombreux patients atteints de diabète ...
La perte de poids a aussi ses inconvénients
L’utilisation des agonistes des récepteurs du GLP-1 (GLP-1-RA) pour la perte de poids est désormais courante en Suisse également. Lors du congrès de printemps de la SSMIG, la Dre méd. ...
Les anticorps anti-néphrine et la déplétion des cellules B ouvrent de nouvelles perspectives
Les nouvelles découvertes concernant les anticorps anti-néphrine et les mécanismes médiés par les cellules B ont profondément bouleversé le diagnostic ainsi que le traitement des ...