
Hämophilieprophylaxe wird immer individualisierter
Sie sind bereits registriert?
Loggen Sie sich mit Ihrem Universimed-Benutzerkonto ein:
Sie sind noch nicht registriert?
Registrieren Sie sich jetzt kostenlos auf universimed.com und erhalten Sie Zugang zu allen Artikeln, bewerten Sie Inhalte und speichern Sie interessante Beiträge in Ihrem persönlichen Bereich
zum späteren Lesen. Ihre Registrierung ist für alle Unversimed-Portale gültig. (inkl. allgemeineplus.at & med-Diplom.at)
Laut der World Hemophilia Foundation (WHF) soll die Hämophilieprophylaxe betroffenen Patienten ein Leben ähnlich dem der nicht betroffenen Bevölkerung ermöglichen.1 Bei Prophylaxe mit Faktor-VIII-Konzentraten wird die Optimierung mithilfe eines individualisierten Pharmakokinetik-Monitorings empfohlen. Die nächste Generation von Geräten wird Patienten selbst die Kontrolle ermöglichen.
Prophylaxe-Ziel Gelenkfunktion
Wesentliche Ziele der Prophylaxe bei Patienten mit schwerer Hämophilie sind die Prävention von Blutungen und der Schutz der Gelenkfunktion.1 Schon einzelne subklinische oder klinische Blutungen können langfristig zu Gelenkschäden führen, erläuterte Priv.-Doz. Dr. Robert Klamroth, Chefarzt der Klinik für Innere Medizin, Angiologie und Hämostaseologie, am Vivantes Klinikum im Friedrichshain, Berlin. Die WHF empfiehlt aktuell eine individuelle Prophylaxe nach der patientenindividuellen Pharmakokinetik (PK), dem Blutungsphänotyp, dem Gelenkstatus sowie anderen patientenindividuellen Faktoren und Präferenzen durchzuführen.1 Hinsichtlich der PK ist insbesondere der Talspiegel des Faktors VIII (FVIII) relevant, um Spontanblutungen zu verhindern.
PROPEL-Studie: höhere Talspiegel – weniger Gelenkblutungen
Erstmals wurde in der PROPEL-Studie prospektiv und randomisiert die Wirksamkeit und Sicherheit einer Pharmakokinetik (PK)-orientierten Prophylaxe bei Patienten mit schwerer Hämophilie A mit einem FVIII-Talspiegel von 1–3 % und einem Talspiegel von 10% (8–12 %) verglichen.2 An der Studie nahmen Patienten mit FVIII-Aktivität < 1 % im Alter von 12 bis 65 Jahren teil, welche eine jährliche Blutungsrate ≥ 2 aufwiesen. Die Prophylaxe erfolgte mit dem rekombinanten Faktor-VIII-Präparat mit verlängerter Halbwertszeit (EHL-rFVIII) Rurioctocog alfa pegol (ADYNOVI®). In beiden Armen dienten die ersten 6 Monate der Dosisanpassung, die zweiten 6 Monate der Bestimmung des primären Endpunkts (Anteil der Patienten ohne Blutungen). Die Gesamtblutungen, also auch die Spontan- Blutungen und die spontanen Gelenkblutungen waren in der Gruppe mit dem höheren Talspiegel seltener – 62 % der Patienten zeigten keine Gesamtblutungen, 42 % in der randomisierten Vergleichsgruppe – laut Priv.-Doz. Klamroth ein klinisch relevanter, wenn auch nicht signifikanter Unterschied (p = 0,055). Bei der Auswertung der Patienten, die über die gesamte Studienperiode die Prophylaxe plangemäß erhalten hatten, war der Unterschied signifikant, ergänzte er: Die Gesamtblutungsrate lag dann mit höherem Talspiegel bei 67 % und bei 40 % (p = 0,015) in der randomisierten Vergleichsgruppe. Auch die Rate der Patienten ohne Spontanblutungen (81µ% vs. 60 %; p = 0,038) und der Patienten mit spontanen Gelenkblutungen (91 % vs. 65 %; p = 0,008) zeigte einen signifikanten Vorteil bei höherem Talspiegel.
Besonders Patienten mit Gelenkschäden profitieren
Mehr als die Hälfte der Studienteilnehmer beider Gruppen hatten bereits bei Studieneinschluss 1–3 von Blutungen betroffene Gelenke, einige auch 4 und mehr. 13,5 % der Patienten in der Gruppe mit niedrigen und 27,9 % der Patienten in der Gruppe mit höheren Talspiegeln wiesen bereits eine Arthropathie auf.3 Sowohl Patienten ohne als auch mit Arthropathie erlitten mit dem höheren Talspiegel weniger Blutungen als Patienten in der randomisierten Vergleichsgruppe. Der Unterschied war allerdings bei Patienten mit vorbestehender Arthropathie noch größer. Diese Patienten profitieren sowohl von der Prophylaxe allgemein als auch von den höheren Talspiegeln im Besonderen, erklärte Priv.-Doz. Klamroth.
Prophylaxe personalisieren
Laut der WHF sollte die Prophylaxe individualisiert nach patienteneigener PK, Blutungsphänotyp, Gelenkstatus sowie anderen patientenindividuellen Faktoren und Präferenzen durchgeführt werden.1, 4 Nach der Infusion eines FVIII-Präparats können die erreichten Talpiegel unter anderem entsprechend der patientenindividuellen PK-Profile variieren, weshalb Patienten mit Hämophilie A unterschiedliche Dosierungen von FVIII benötigen können.5 Bei Patienten mit einer kurzen Halbwertzeit (<12 h) kam es zu einem erhöhten Verbrauch des EHL-rFVIII-Präparats, v.a. in der Gruppe mit dem höheren Talspiegel. Viele Patienten blieben aber laut Priv.-Doz. Klamroth auch unter der empfohlenen wöchentlichen Dosis.6 Der Bedarf an Rurioctocog alfa pegol variierte zwischen den Patienten stark– ein Zeichen für die Notwendigkeit einer personalisierten Therapie.
Mit Applikationen wie z. B. myPKFiT genügen auf Basis eines Populationsmodells von mindestens zwei FVIII-Bestimmungen 15 bis 30 Minuten nach Infusion, um die PK des Patienten einzuschätzen. Je mehr Messungen erfolgt sind, umso besser wird die Einschätzung, ob und wann die Patienten blutungsgefährdet sind, um ein personalisiertes Dosisregime zu erstellen. Über die App können auch die Patienten selbst in Echtzeit den aktuell geschätzten persönlichen Faktorspiegel verfolgen.
Die Zukunft: eine interaktive Prophylaxe
Eine noch stärkere Individualisierung erwartet Prof. Dr. Peter L. Turecek, Senior-Direktor der Forschungs- und Entwicklungsabteilung der Baxalta Innovations GmbH, von der interaktiven Prophylaxe. Patienten werden bei diesem Konzept mit einem Point-of-Care-Behandlungsmonitoring selbst zur Kontrolle der FVIII-Spiegel befähigt, ähnlich wie es heute bereits bei der Blutzuckerkontrolle von Patienten mit Diabetes mellitus Typ 1 der Fall ist. Koagulationsfaktor-Testgeräte mit einem Labor auf einem einzigen Chip sind bereits durch Nanotechnologie möglich. Jeder Patient fungiert dabei als seine eigene Kontrolle – Enzypad ist ein solches System, das derzeit von der Firma Enzyre entwickelt wird und aus vier Elementen besteht (Abb. 1):
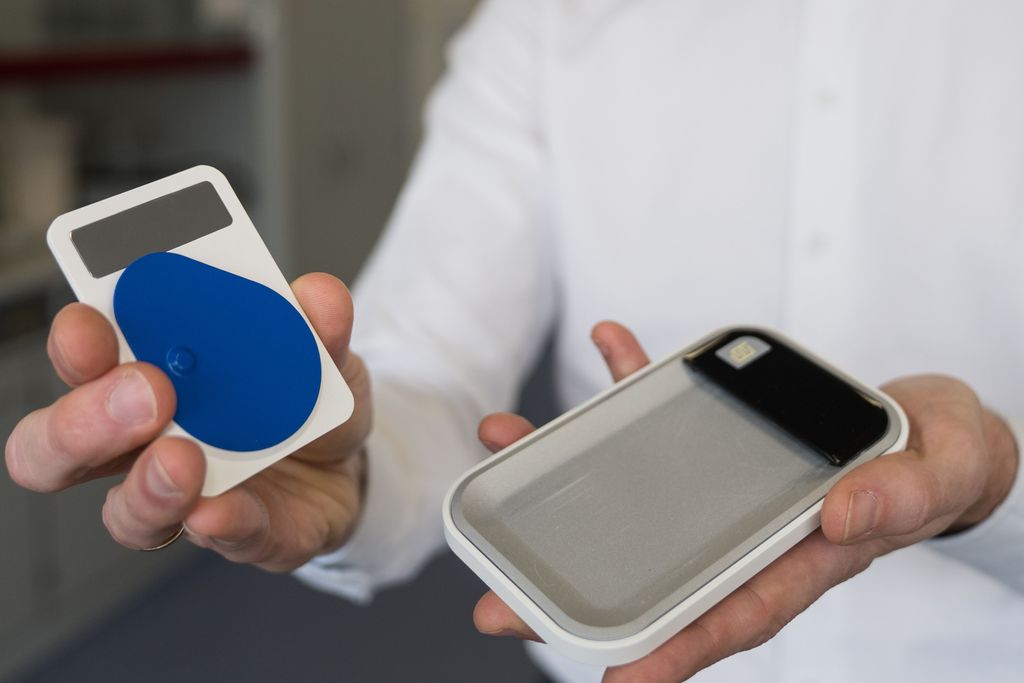
Abb. 1: Das Enzypad könnte zukünftig eine interaktive Prophylaxesteuerung möglich machen
einem Blutentnahmesystem, mit dem wenige Mikroliter Blut entnommen werden,
dem Enzypad selbst, einem wiederverwendbaren Prozessor, in den
Enzycards eingeschoben werden, austauschbare Steckmodule mit testspezifischen Reagenzien, und
einer App für Computer oder Mobiltelefon, um die Übertragung der Messdaten in eine Cloud zu ermöglichen, über die die Daten weiterverarbeitet werden, z. B. vom behandelnden Arzt.
Enzypad-Daten korrelieren sehr gut mit den Ergebnissen von Standardkoagulationstests, betonte Prof. Turecek. Takeda und Enzyre arbeiten bei der Entwicklung des Systems zusammen, um Hämophiliepatienten die Bestimmung des Koagulationsstatus zu Hause zu ermöglichen.7
Literatur:
1 Srivastava A et al.: Haemophilia 2020; 26(Suppl 6): 1-158
2 Klamroth R et al.: Blood 2020; blood.2020005673. Online ahead of print
3 Collins P et al.: ISTH Virtual Congress 2020; Poster #PBO921
4 Jackson S et al.: Clin Case Rep 2019; 7(4): 689-94
5 Collins PW et al.: Haemophilia 2011; 17(1): 2-10
6 Windyga J et al.: EAHAD 2020; Abstract #OR09
7 Enzyre: Pressemitteilung vom 5. Dezember 2019. Online unter
https://enzyre.com/takeda-and-enzyre-to-develop-diagnostic-device-allowing-hemophilia-patients-to-determine-their-coagulation-status-at-home/
. Abgerufen am 1. März 2021
8 Gill JC et al.: Blood 2015; 126(17): 2038-46
9 Peyvandi F et al.: J Thromb Haemost 2019; 17(1): 52-62
10 Brown R et al.: Blood Coagul Fibrinolysis 2017; 28(7): 570-5
Quelle
Virtuelles Symposium „Personalisierte Therapie – eine neue Ära in der Behandlung von Blutgerinnungsstörungen“ am 25. Februar 2021 anlässlich des „65th Annual Meeting of the Society of Thrombosis and Hemostasis Research – simply online“ vom 22.–26. Februar 2021
Personalisierte Therapie auch bei VWS
Auch für Patienten mit Von-Willebrand-Syndrom (VWS) gibt es mit rekombinantem Von-Willebrand-Faktor (rVWF, Vonicog alfa, VEYVONDI®) zunehmend personalisierte Ansätze, erläuterte Prof. Dr. Michael Spannagl, Leiter des Hämophiliezentrums des Klinikums der Ludwig-Maximilians-Universität in München. Vonicog alfa hat eine signifikant längere Halbwertszeit als Plasmapräparate.9 In der Zulassungsstudie war die Bedarfstherapie von schwer betroffenen Patienten (überwiegend vWS-Typ 3) mit dem rVWF exzellent oder sehr gut hämostatisch wirksam. Im Median war in fast allen Subgruppen nur eine einzige Infusion des rVWF pro Blutung notwendig. „Die Wirksamkeit war hervorragend“, erklärte Prof. Spannagl und ergänzte „Es gab ganz wenig Sicherheitsprobleme, überraschend wenig bei diesem doch sehr wirksamen Präparat. Insbesondere gab es auch keine immunologischen Reaktionen auf dieses rekombinante Präparat.“8 Bei der Anwendung vor chirurgischen Eingriffen zeigte sich in einer weiteren Kohortenstudie ebenfalls eine sehr gute hämostatische Wirkung – auch bei großen Eingriffen wie einer Hüftgelenkstotalendoprothetik.9 Dabei war trotz schwerem VWS bei vielen Patienten nur bei 11 % der Infusionen zusätzlich eine Infusion von rFVIII notwendig. Dies führte Prof. Spannagl darauf zurück, dass der rVWF bei Start der Infusion bereits FVIII-Moleküle aufnimmt und ein kontinuierlicher Anstieg der FVIII-Aktivität um 10–15% innerhalb von zwei Stunden während der Infusion des rVWF-Konzentrats zu beobachten ist. Daher kann rVWF, nach dem jeweiligen Bedarf des Patienten, unabhängig vom FVIII dosiert werden.10
Mit freundlicher Unterstützung durch Takeda Pharma Ges.m.b.H.
Freigabenr: C-APROM/AT/ADYN/0002
FACHKURZINFORMATION Adynovi
▼ Dieses Arzneimittel unterliegt einer zusätzlichen Überwachung. Dies ermöglicht eine schnelle Identifizierung neuer Erkenntnisse über die Sicherheit. Angehörige von Gesundheitsberufen sind aufgefordert, jeden Verdachtsfall einer Nebenwirkung zu melden. Hinweise zur Meldung von Nebenwirkungen, siehe Abschnitt 4.8 der Fachinformation.
ADYNOVI 250/500/1000 I.E./2 ml Pulver und Lösungsmittel zur Herstellung einer Injektionslösung
ADYNOVI 250/500/1000/2000 I.E./5 ml Pulver und Lösungsmittel zur Herstellung einer Injektionslösung
Pharmakotherapeutische Gruppe: Antihämorrhagika, Blutgerinnungsfaktor VIII, ATC-Code: B02BD02.
QUALITATIVE UND QUANTITATIVE ZUSAMMENSETZUNG
ADYNOVI 250/500/1000 I.E./2 ml Pulver und Lösungsmittel zur Herstellung einer Injektionslösung
Jede Durchstechflasche enthält nominal 250/500/1000 IE Blutgerinnungsfaktor VIII vom Menschen (rDNA, Rurioctocog alfa pegol), entsprechend einer Konzentration von 125/250/500 IE/ml nach Rekonstitution in 2 ml Lösungsmittel.
ADYNOVI 250/500/1000/2000 I.E./5 ml Pulver und Lösungsmittel zur Herstellung einer Injektionslösung
Jede Durchstechflasche enthält nominal 250/500/1000/2000 I.E. Blutgerinnungsfaktor VIII vom Menschen (rDNA, Rurioctocog alfa pegol), entsprechend einer Konzentration von 50/100/200/400 I.E./ml nach Rekonstitution in 5 ml Lösungsmittel.
Die Aktivität (internationale Einheiten) wird unter Verwendung des chromogenen Tests bestimmt. Die spezifische Aktivität von ADYNOVI beträgt etwa 4000-6500 I.E./mg Protein.
Der Wirkstoff Rurioctocog alfa pegol ist ein kovalentes Konjugat des Proteins Octocog alfa* verknüpft mit einem Polyethylenglykol (PEG) mit einem Molekulargewicht von 20 kDa.
* Faktor VIII vom Menschen wird mittels rekombinanter DNA-Technologie in einer Ovarialzelllinie des chinesischen Hamsters (CHO) hergestellt.
Sonstige Bestandteile mit bekannter Wirkung
Jede Durchstechflasche mit Pulver enthält 0,45 mmol (10 mg) Natrium, siehe Abschnitt 4.4 der Fachinformation.
Liste der sonstigen Bestandteile
Pulver: Mannitol, Trehalosedihydrat, Histidin, Glutathion, Natriumchlorid, Calciumchlorid-Dihydrat, Tris(hydroxymethyl)-aminomethan, Polysorbat 80
Lösungsmittel: Sterilisiertes Wasser für Injektionszwecke
ANWENDUNGSGEBIETE
Behandlung und Prophylaxe von Blutungen bei Patienten ab einem Alter von 12 Jahren mit Hämophilie A (kongenitalem Faktor-VIII-Mangel).
GEGENANZEIGEN
Überempfindlichkeit gegen den Wirkstoff, gegen das Ausgangsmolekül Octocog alfa oder einen der in Abschnitt 6.1 der Fachinformation genannten sonstigen Bestandteile.
Bekannte allergische Reaktion gegen Maus- oder Hamsterprotein.
INHABER DER ZULASSUNG
Baxalta Innovations GmbH, Industriestraße 67, A 1221 Wien, Österreich
STAND DER INFORMATION
Jänner 2019
REZEPTPFLICHT/APOTHEKENPFLICHT
Rezept- und apothekenpflichtig; wiederholte Abgabe verboten
Weitere Angaben zu “Besondere Warnhinweise und Vorsichtsmaßnahmen für die Anwendung“, „Wechselwirkungen mit anderen Arzneimitteln und sonstige Wechselwirkungen“, „Fertilität, Schwangerschaft und Stillzeit“ und „Nebenwirkungen“ sind der veröffentlichten Fachinformation zu entnehmen.
Fachkurzinformation Veyvondi
▼ Dieses Arzneimittel unterliegt einer zusätzlichen Überwachung. Dies ermöglicht eine schnelle Identifizierung neuer Erkenntnisse über die Sicherheit. Angehörige von Gesundheitsberufen sind aufgefordert, jeden Verdachtsfall einer Nebenwirkung zu melden. Hinweise zur Meldung von Nebenwirkungen, siehe Abschnitt 4.8 der Fachinformation.
VEYVONDI 650 I.E. Pulver und Lösungsmittel zur Herstellung einer Injektionslösung
VEYVONDI 1300 I.E. Pulver und Lösungsmittel zur Herstellung einer Injektionslösung
Qualitative und quantitative Zusammensetzung: VEYVONDI 650 I.E. Pulver und Lösungsmittel zur Herstellung einer Injektionslösung. Jede Durchstechflasche mit Pulver enthält nominal 650 internationale Einheiten (I.E.) Vonicog alfa. Nach Rekonstitution mit 5 ml Lösungsmittel enthält VEYVONDI ca. 130 I.E./ml Vonicog alfa. VEYVONDI 1300 I.E. Pulver und Lösungsmittel zur Herstellung einer Injektionslösung. Jede Durchstechflasche mit Pulver enthält nominal 1300 internationale Einheiten (I.E.) Vonicog alfa. Nach Rekonstitution mit 10 ml Lösungsmittel enthält VEYVONDI 130 I.E./ml Vonicog alfa. Die spezifische Aktivität von VEYVONDI beträgt ungefähr 110 I.E. VWF:RCo/mg Protein. Zur Bestimmung der Aktivität des VWF (I.E.) wird der in der Europäischen Pharmakopoe beschriebene Test für die Ristocetin-Cofaktor-Aktivität (VWF: RCo) verwendet. Die Ristocetin-Cofaktor-Aktivität des rekombinanten humanen Von-Willebrand-Faktors wurde gegen den Internationalen WHO-Standard für Von-Willebrand-Faktor-Konzentrat bestimmt. Vonicog alfa ist ein gereinigter rekombinanter humaner Von-Willebrand-Faktor (rVWF). Er wird mittels rekombinanter DNA (rDNA)-Technologie in einer Ovarialzelllinie des chinesischen Hamsters (CHO) hergestellt. Während der Zellkultivierung, Aufreinigung und Endformulierung werden keine exogenen Proteine menschlichen oder tierischen Ursprungs zugesetzt. Das Arzneimittel enthält nur Spuren des rekombinanten Blutgerinnungsfaktors VIII vom Menschen (≤ 0,01 I.E. FVIII/I.E. VWF: RCo). Zur Bestimmung der Aktivität wird der in der Europäischen Pharmakopoe beschriebene chromogene Test verwendet. Sonstige(r) Bestandteil(e) mit bekannter Wirkung:
Vollständige Auflistung der sonstigen Bestandteile, siehe Abschnitt 6.1 der Fachinformation. Liste der sonstigen Bestandteile: Pulver: Natriumcitrat, Glycin, Trehalosedihydrat, Mannitol, Polysorbat 80. Lösungsmittel: Wasser für Injektionszwecke. Anwendungsgebiete: VEYVONDI ist indiziert bei Erwachsenen (ab 18 Jahren) mit Von-Willebrand-Syndrom (VWS), wenn eine Behandlung mit Desmopressin (DDAVP) alleine nicht wirksam oder nicht indiziert ist, für die: - Behandlung von Blutungen und Blutungen bei Operationen, - Vorbeugung von Blutungen bei Operationen. VEYVONDI darf nicht zur Behandlung von Hämophilie A angewendet werden. Gegenanzeigen: Überempfindlichkeit gegen den Wirkstoff oder einen der in Abschnitt 6.1 der Fachinformation genannten sonstigen Bestandteile. Bekannte allergische Reaktion gegen Maus- oder Hamsterproteine. Pharmakotherapeutische Gruppe: Antihämorrhagika: Blutgerinnungsfaktor Von-Willebrand-Faktor. ATC-Code: B02BD10. Inhaber der Zulassung: Baxalta Innovations GmbH, Industriestraße 67, 1221 Wien, Österreich. Abgabe: Rezept- und apothekenpflichtig, wiederholte Abgabe verboten.
Informationen zu Besondere Warnhinweise und Vorsichtsmaßnahmen für die Anwendung, Wechselwirkungen mit anderen Arzneimitteln und sonstige Wechselwirkungen, Fertilität, Schwangerschaft und Stillzeit sowie Nebenwirkungen sind der veröffentlichten Fachinformation zu entnehmen. [v01]